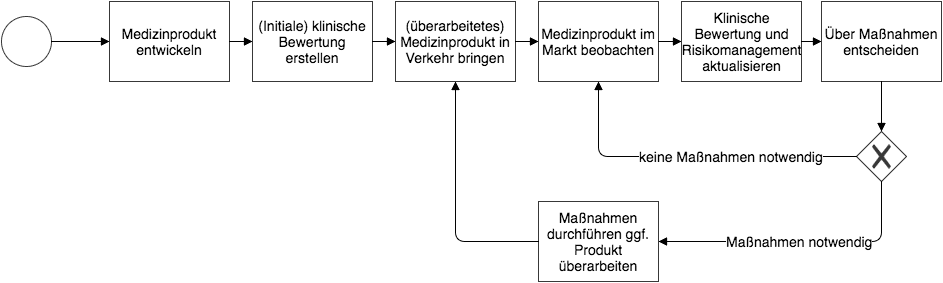
Unter Post-Market Surveillance (Überwachung nach der Inverkehrbringung) versteht man einen proaktiven und systematischen Prozess, um aus Informationen über Medizinprodukte, die bereits in Verkehr gebracht wurden, notwendige Korrektur- und Vorbeugemaßnahmen (CAPA, corrective and preventive action) abzuleiten.
Wir haben für Sie eine Checkliste zur Post-Market-Surveillance erstellt. Mit dieser Checkliste können Sie herausfinden, ob Sie die regulatorischen Anforderungen der MDR an die Post-Market Surveillance Ihrer Produkte erfüllen. Sie erhalten eine Übersicht über alle Aufgaben, die Sie erledigen müssen, um MDR-konform zu sein. Damit erhöhen Sie Ihre Sicherheit, im Audit und bei der Zulassung Ihrer Produkte erfolgreich zu sein.
Hier geht es zur Checkliste.
Beachten Sie auch die weiteren Artikel zur Post-Market-Phase.
1. Definition von Post-Market Surveillance
Sowohl die Medizinprodukteverordnung (MDR) und die Verordnung über In-vitro-Diagnostika (IVDR) als auch die FDA definieren den Begriff „Post-Market Surveillance“:
„all activities carried out by the manufacturers in cooperation with other economic operators to institute and keep up to date a systematic procedure to proactively collect and review experience gained from their devices placed on the market, made available or put into service for the purpose of identifying any need to immediately apply any necessary corrective or preventive actions“
Quelle: MDR, IVDR
Die Definition der FDA ist vergleichbar:
„The active, systematic, scientifically valid collection, analysis, and interpretation of data or other information about a marketed device.“
Quelle: FDA 21 CFR part 822
Die Definition der FDA ist zwar angenehm kurz, doch die umständlicher zu lesende Darlegung der MDR erscheint hilfreicher. Denn sie beschreibt nicht nur die Tätigkeiten, sondern auch die Ziele der Post-Market-Aktivitäten.
2. Post-Market Surveillance: Ziele
Hersteller müssen die Risiken durch ihre Medizinprodukte minimieren und die Sicherheit der Patienten gewährleisten, bevor sie ihre Produkte in den Markt bringen. Behörden und Benannte Stellen überprüfen dies im Rahmen der Zulassung bzw. Konformitätsbewertung.
Allerdings offenbaren sich einige Risiken erst später im Laufe der Zeit, wenn die Anwender die Produkte täglich einsetzen.
Die Post-Market Surveillance hat zum Ziel,
- diese Risiken beim praktischen Gebrauch des Produkts systematisch zu identifizieren,
- die Leistungsfähigkeit der Produkte „im Feld“ zu überprüfen,
- Produktfehler und unentdeckt gebliebene Sicherheitsprobleme zu finden,
- die Nutzen-Risiko-Bewertung kontinuierlich zu aktualisieren und
- notwendige Maßnahmen wie Rückrufe schnell einzuleiten.
Nur durch eine kontinuierliche und systematische Überwachung nach der Inverkehrbringung (Post-Market Surveillance) können die Hersteller gewährleisten, dass die Medizinprodukte den Patienten den versprochenen Nutzen bieten und dass keine unbeherrschten Risiken existieren.
Welche Daten Sie bei der Post-Market Surveillance berücksichtigen können, lesen Sie weiter unten.
(zum Vergrößern bitte klicken)
3. Abgrenzungen
a) Post-Market Clinical Follow-up (PMCF)
Die Post-Market Surveillance verfolgt das Ziel, durch Beobachtung und Analyse des alltäglichen praktischen Gebrauchs den Nutzen von Medizinprodukten kontinuierlich zu belegen und bisher unbekannte Risiken zu identifizieren.
Eng verknüpft mit der Überwachung nach der Inverkehrbringung (Post-Market Surveillance) sind die Begriffe „Post-Market Clincial Follow-up“ (PMCF) bzw. – im Fall von IVD – „Post-Market Performance Follow-up“ (PMPF) und Vigilanz.
„Continuous process that updates the clinical evaluation referred to in Article 61 and Part A of this Annex“
Quelle: MDR
„Continuous process by which data are assessed and analysed to demonstrate the scientific validity, analytical performance and clinical performance of that device for its intended purpose as stated by the manufacturer“
Quelle: IVDR
Beim Post-Market Clinical Follow-up (PMCF) bzw. Post-Market Performance Follow-up (PMPF) geht es also um das systematische Sammeln klinischer Daten. Beim Post-Market Performance Follow-up (PMPF) werden proaktiv sowohl Daten zur Sicherheit und Leistung als auch wissenschaftliche Daten gesammelt.
Sowohl PMCF als auch PMPF im Fall von IVD haben zum Ziel, offen gebliebene wichtige Fragen zur Sicherheit oder Leistung des Medizinprodukts zu beantworten. Die Post-Market Surveillance beinhaltet das Sammeln aller Arten von bedeutsamen Information aus der Praxis, beispielsweise in Form von Serviceberichten, Anrufen bei der Hotline, Kundenbeschwerden usw.
Der PMCF hat zum Ziel, die klinische Bewertung zu aktualisieren; der PMPF soll die Leistungsbewertung von IVD erneuern. Die Post-Market Surveillance hat zum Ziel, über notwendige Maßnahmen zu entscheiden, um die Sicherheit der Patienten und Anwender zu gewährleisten. Bei dieser Entscheidung fließen die Ergebnisse der klinischen Bewertung bzw. Leistungsbewertung mit ein. Der PMCF bzw. PMPF ist somit eine Untermenge der Post-Market Surveillance.
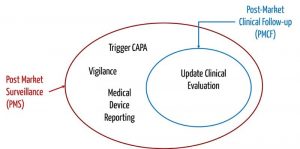
Dieser Ansatz spiegelt sich auch in den Anforderungen an den PMS-Plan in der MDR bwz. IVDR wider. Sie schreiben z. B.
The manufacturer shall undertake to institute and keep up to date a post-market surveillance plan, including a PMCF respectively a PMPF plan.
Im Gegensatz dazu unterscheidet die FDA die beiden Aspekte nicht so präzise: Sie verlangt beispielsweise, dass der PMS-Plan Angaben enthält, die man bei klinischen Studien festlegt, wie die Anzahl der Probanden, das Studienziel und Einverständniserklärungen.
b) Vigilanz
Unter einem Vigilanzsystem versteht man ein reaktives Meldesystem: Hersteller müssen im Rahmen der Vigilanz regeln, wie sie Vorkommnisse an die zuständigen Behörden melden. Gesetze und Verordnungen wie die MPAMIV lassen den Herstellern beim Festlegen des Meldesystems wenig Spielraum. Im Rahmen der proaktiven Post-Market Surveillance sollen Sie als Hersteller kontinuierlich auch die Daten aus Ihrem Vigilanzsystem auswerten.
Lesen Sie hier mehr zum Thema Vigilanz. Der Artikel geht auch auf die Abgrenzung zur Post-Market Surveillance ein.
c) Marktüberwachung
Nicht zu verwechseln mit der „Überwachung nach der Inverkehrbringung“ ist die „Marktüberwachung“. Letztere ist die Aufgabe der Behörden.
d) Fazit
Die Aktivitäten der Überwachung nach der Inverkehrbringung, des Meldewesens, des Post-Market Clinical Follow-ups bzw. Post-Market Performance Follow-ups und der Vigilanz sind teilweise überlappend. Daher werden die Begriffe häufig synonym verwendet – was sie aber nicht sind.
Die regulatorischen Anforderungen beziehen sich meist auf mehrere Aspekte.
4. Regulatorische Anforderungen
a) Medizinprodukte-Verordnung (MDR)
Die Medizinprodukte-Verordnung MDR beschreibt die Anforderungen an die Post-Market Surveillance wesentlich ausführlicher und konkreter als die zuvor gültige Medizinprodukterichtlinie (MDD, 93/42/EWG). Gleich vier Artikel und ein Anhang sind diesem Thema gewidmet.
Wichtige Forderungen der MDR an die Post-Market Surveillance sind:
- Post-Market-Surveillance-Prozess definieren, planen und aufrechterhalten
- Kontinuierlich und systematisch Daten sammeln und bewerten
- Kontinuierlich auf Basis dieser Daten über Maßnahmen entscheiden wie
- CAPA initiieren (die kann das Produkt genauso betreffen wie den Hersteller und seine Prozesse)
- Behörden oder Anwender informieren
- Rückruf initiieren
- Klinische Bewertungsakte und/oder Risikomanagementakte aktualisieren (insbesondere als Ergebnis aus PMCF-Aktivitäten)
- Über Ergebnisse berichten (PMS-Bericht bzw. Periodic Safety Update Report PSUR)
Anhang III beinhaltet die Anforderungen an den PMS-Plan und somit, welche Quellen zu analysieren, wie diese zu bewerten und wie Maßnahmen zu ergreifen sind. Konkrete Anforderungen an den PMCF-Plan und die Aktivitäten sind in Anhang XIV, Teil B dargestellt.
Das im Artikel 83(4) verlangte Unterrichten von Behörden bzw. benannten Stellen über abgeleitete Maßnahmen durch den Hersteller bezieht sich dabei nur auf sicherheitsrelevante CAPA, wie im MPDG §85 spezifiziert wurde.
b) Verordnung für IVD (IVDR)
In der IVDR sind ebenfalls ausführliche Anforderungen an das Post-Market Surveillance System in vier Artikeln (Artikel 78-81) sowie in Annex III beschrieben. Diese sind mit den o. g. Forderungen der MDR nahezu identisch, unterscheiden sich aber bezüglich des Post-Market Performance Follow-ups zur Aktualisierung der Leistungsbewertung. Neben der kontinuierlichen Sicherstellung des Nutzen-Risiko-Verhältnisses steht auch die Gewährleistung des klinischen Nachweises im Mittelpunkt.
Die Hersteller sind aufgefordert, den aktuellen Stand der Technik zu bewerten, die wissenschaftliche Validität zu bestätigen, z. B. durch Screening neuester wissenschaftlicher Literatur, und die Kontinuität der analytischen und klinischen Leistung ihres IVD zu belegen, z. B. durch Teilnahme an Ringversuchen, epidemiologische Studien, Datenbank-Recherchen oder PMPF-Studien.
Teil B des Anhangs XIII beschreibt die Ziele des Post-Market Performance Follow-ups und die Anforderungen an die Planung, Auswertung und Dokumentation.
c) ISO 13485
Die ISO 13485 verpflichtet die Hersteller, die Wirksamkeit des QM-Systems und die Sicherheit der Medizinprodukte u. a. durch eine systematische Überwachung nach der Inverkehrbringung (Post-Market Surveillance) zu gewährleisten.
d) ISO 14971
Auch die Norm zum Risikomanagement stellt Anforderungen an die „nachgelagerte Phase“. Der Fokus dieser Norm ist allerdings nicht das Meldewesen. Hier geht es vielmehr darum, anhand von Informationen aus der Produktion oder danach (z. B. aus der Nutzung des Produkts) mehr zu lernen darüber, ob
- Wahrscheinlichkeiten und Schweregrade möglicher Schäden richtig geschätzt sind,
- die Risiken vollständig identifiziert sind,
- die vermuteten Risikoakzeptanzkriterien und Nutzen-Risikoverhältnisse gültig sind.
In der nachgelagerten Phase müssen Hersteller, die im Sinn der ISO 14971 handeln, nicht nur nach Problemen suchen. Alle Informationen sind bedeutsam, die helfen, die Korrektheit der eigenen Annahmen zu verifizieren oder zu falsifizieren.
Welche Daten Sie bei der Überwachung nach der Inverkehrbringung berücksichtigen können, lesen Sie weiter unten.
Der Risikomanagementbericht muss bestätigen, dass die geplanten Aktivitäten angemessen sind.
e) USA/FDA: 21 CFR part 822 und Guidance Document „Post-Market Surveillance“
Die FDA regelt im 21 CFR part 822 genau,
- wann eine Post-Market Surveillance notwendig ist,
- was die Hersteller bei der Planung der Überwachung nach der Inverkehrbringung (Post-Market Surveillance) beachten müssen,
- welche Dokumente die Hersteller vorweisen müssen und
- wie schnell die Hersteller im Problemfall reagieren müssen bzw. die FDA handelt.
Die FDA hat 2022 speziell zum 21 CFR part 822 ein Guidance Document veröffentlicht, das den Herstellern weitere Hilfestellungen geben soll.
f) ISO TR 20416
Der „Technical Report“ ISO TR 20416 beschreibt noch genauer, wie Hersteller die Post-Market Surveillance planen und durchführen können. Beachten Sie jedoch unbedingt, dass ein PMS-Plan nach ISO TR 20416 nicht alle von der MDR bzw. IVDR geforderten Elemente enthält.
g) IEC IEEE 63685
IEC und IEEE arbeiten gemeinsam an einer neuen Norm, der IEC/IEEE 63685 „Post-market surveillance of machine learning-enabled medical devices“. Seit Oktober 2026 liegt sie als erster Komitee-Entwurf (Committee Draft, CD) vor. Die Norm soll den allgemeinen Rahmen der Überwachung nach dem Inverkehrbringen um zusätzliche Anforderungen, Metriken, Methoden und Verfahren speziell für Medizinprodukte mit Machine Learning ergänzen.
h) Fazit
Im Gegensatz zum Meldewesen (Vigilanz) waren die europäischen Vorgaben zur eigentlichen „Überwachung nach der Inverkehrbringung“ bisher nicht so handlungsleitend. Dies hat sich nun mit der neuen MDR und IVDR geändert, welche die Post-Market Surveillance wesentlich umfassender, konkreter und ausführlicher beschreiben. Die nachfolgenden detaillierten Tipps helfen Ihnen bei der Umsetzung.
Bei der Post-Market Surveillance kann Sie auch der Post-Market Radar des Johner Instituts unterstützen.
5. SOP und Checkliste
Als Hersteller von Medizinprodukten sollten Sie Ihre Post-Market Surveillance anhand folgender Aspekte regeln – beispielsweise in einer entsprechenden Verfahrensanweisung.
- Auslöser von Aktivitäten
Es gibt generell zwei mögliche Trigger:- Basierend auf Zeitpunkt bzw. Zeitintervallen (z. B. einmal im Vierteljahr, jeden dritten Montag im Monat)
- Anlassbezogen (z. B. Kunde hat angerufen, neue Norm ist erschienen, tausendstes Gerät wurde ausgeliefert)
- Informationsquellen
Beispiele für Informationsquellen sind:- Kundenrückmeldungen einschließlich Kundenreklamationen
- Serviceberichte
- Ergebnisse bei Tests
- Beobachtungen von Mitarbeitern
- Behördendatenbanken mit Meldungen von Herstellern vergleichbarer Produkte, Technologien oder Verfahren über Probleme oder Maßnahmen
- Anrufe bei der Hotline
- Wissenschaftliche, technische und klinische Fachliteratur
- Ergebnisse von PMCF-Studien bzw. PMPF-Studien im Fall von IVD
- Messen und Konferenzen
- Tätigkeiten
Die Tätigkeiten betreffen typischerweise das- Sammeln der Daten,
- Auswerten der Daten,
- Bewerten der Daten,
- Ergreifen von Maßnahmen (z.B. Rückruf, Behördenmeldung, CAPA) oder das Begründen des Unterlassens.
- Verantwortlichkeiten
Die Verfahrensanweisungen sollten auch beschreiben, welche Rollen für welche Tätigkeit zuständig sind. Involviert sind beispielsweise die Medizinprodukteberater, die „für die Einhaltung der Regulierungsvorschriften verantwortliche Person“ PRRC, die Risikomanager, die Entwicklung, der Support, die Hotline, der Service und das Management. - Dokumentation und Werkzeuge
Da die Hersteller im Rahmen der Post-Market Surveillance umfangreiche Daten bewerten, empfehlen wir, diese Informationen mithilfe von Werkzeugen zu dokumentieren. Vergessen Sie nicht, diese Werkzeuge zu validieren. Die ISO 13485 fordert das.
Laden Sie sich hier unsere Checkliste als PDF-Dokument herunter. Sie listet detailliert alle Aufgaben, die Sie erledigen müssen, um einen MDR-konformen PMS-Prozess zu etablieren. So werden Sie im Audit bestehen und die Sicherheit Ihrer Produkte erhöhen.
Bestehen Sie Audits mühelos mit unserem Auditgarant
Sichern Sie sich eine stressfreie Audit-Erfahrung: Der Auditgarant bietet nicht nur Videotrainings zur Post-Market Surveillance, sondern auch erprobte Vorlagen, mit denen Sie schnell und kostengünstig Ihr PMS-System aufsetzen können.
Versionshistorie:
- 2026-11-05: Kapitel 4.g) ergänzt, folgende Nummerierung angepasst
- 2022-01-12: Ergänzung der FDA-Guidance zu 21 CFR part 822 und allgemeines Update.
PakarPBN
A Private Blog Network (PBN) is a collection of websites that are controlled by a single individual or organization and used primarily to build backlinks to a “money site” in order to influence its ranking in search engines such as Google. The core idea behind a PBN is based on the importance of backlinks in Google’s ranking algorithm. Since Google views backlinks as signals of authority and trust, some website owners attempt to artificially create these signals through a controlled network of sites.
In a typical PBN setup, the owner acquires expired or aged domains that already have existing authority, backlinks, and history. These domains are rebuilt with new content and hosted separately, often using different IP addresses, hosting providers, themes, and ownership details to make them appear unrelated. Within the content published on these sites, links are strategically placed that point to the main website the owner wants to rank higher. By doing this, the owner attempts to pass link equity (also known as “link juice”) from the PBN sites to the target website.
The purpose of a PBN is to give the impression that the target website is naturally earning links from multiple independent sources. If done effectively, this can temporarily improve keyword rankings, increase organic visibility, and drive more traffic from search results.